
千例胰腺中读取胰岛密码
要理解T2DM中胰岛究竟出了什么问题,首先需要足够多的样本。Tesi等人[1]报告了一项来自意大利比萨大学的大规模人胰岛分离与表征项目结果。1995~2021年,该中心接收并处理了1993例器官捐献者胰腺,其中1615例产生了可用数据,涵盖了从功能研究到分子评估的完整标准化流程。
与非糖尿病(ND)供者(n=1390)相比,T2DM供者(n=215)胰岛对葡萄糖、格列本脲和精氨酸刺激的胰岛素分泌分别减少约42%、41%和19%。多变量回归分析显示,T2DM与较低的胰岛素分泌独立相关,而这一指标还受到年龄、胰岛纯度和培养时间(针对葡萄糖和格列本脲)以及BMI(针对精氨酸)的影响。
研究还发现一个值得注意的性别差异:在ND供者的胰岛中,女性供者(n=343)的胰岛对葡萄糖和格列本脲刺激的胰岛素分泌显著优于男性供者(n=374)(P<0.01),这种优势至少维持到70岁,但在T2DM胰岛中性别差异消失。此外,在糖尿病胰岛中,葡萄糖和格列本脲刺激的胰岛素释放倾向于随糖尿病病程延长而下降。有趣的是,与胰岛素治疗相比,接受二甲双胍治疗的T2DM供者胰岛中葡萄糖刺激的胰岛素分泌保存更好,尽管分离前两组胰岛素阳性胰岛面积相似。
转录组分析鉴定出459个差异表达基因(校正P<0.05,|FC|>1.5),富集分析提示这些基因与炎症和分泌过程相关。研究者表示,将这些数据与其他组学结果整合,将有助于发现新的胰岛细胞靶向策略,以更好地预防和治疗T2DM。
胰腺里的“油”如何伤害β细胞
肥胖导致的异位脂肪堆积被认为是T2DM发病的重要推手,而胰腺脂肪变性(全球患病率16%~35%)与β细胞功能障碍之间的关联正引起越来越多的关注。Saponaro等人[2]的研究将目光投向了脂质代谢中的关键分子——神经酰胺,它是鞘脂代谢的核心中间体和前体,也是细胞应激和炎症信号的关键介质。
研究团队对正常血糖和T2DM供者胰腺切片进行免疫荧光染色,发现脂滴面积从瘦型供者(0.75%±0.18%)到肥胖(2.70%±0.53%)再到T2DM供者(3.87%±0.46%)进行性增加,且脂滴常位于胰岛素阳性胰岛附近。转录组分析显示,T2DM胰岛中鞘脂代谢发生协调性重塑:从头神经酰胺合成相关基因SPTLC2和SLC1A5上调,而神经酰胺分解代谢相关基因ASAH1和ASAH2下调(校正P值<0.05)。
功能实验中,将正常血糖供者胰岛暴露于长链神经酰胺混合物48~72小时后,葡萄糖刺激胰岛素分泌(GSIS)减弱,同时在低糖条件下出现不适当的胰岛素释放(P<0.01)。线粒体功能也受到影响——耗氧率(OCR)在48小时初期增加,72小时后显著下降(P<0.05)。此外,神经酰胺暴露还诱导了IL1β、TNFα、PTGS2和NLRP3等促炎标志物表达升高(P<0.01),而IFNγ保持不变。
研究者认为,神经酰胺驱动的鞘脂代谢紊乱通过损害葡萄糖反应性、破坏线粒体生物能量学和促进炎症激活导致β细胞功能障碍,这为靶向神经酰胺代谢治疗T2DM提供了依据。
δ细胞的“失控”
在讨论T2DM胰岛功能紊乱时,β细胞总是主角,但δ细胞——分泌生长抑素、负责抑制胰岛素和胰高血糖素分泌的胰岛细胞——同样值得关注。Hmeadi等人[3]的研究揭示,T2DM中δ细胞对抑制性信号的响应出现了异常。
在正常供者胰岛中,δ细胞的胞吐活动呈葡萄糖依赖性,生长抑素通过SSTR2受体发挥强自分泌抑制作用(10 mM葡萄糖时抑制63%,P=0.0001),并快速抑制电活动(ΔVm −6.2±1.6 mV,P=0.00003)。然而,在T2DM细胞中,生长抑素对胞吐的抑制显著减弱,SSTR2膜定位较ND减少约50%。
更令人意外的是肾上腺素的作用反转:在正常δ细胞中,肾上腺素抑制胞吐约70%(P=0.003~0.015),但在T2DM细胞中,低糖(1 mM)条件下肾上腺素反而使胞吐增加约2倍(P=0.01),且这一反应与HbA1c水平相关(r=0.9,P=0.002)。相比之下,胰高糖素、exendin-4和forskolin等刺激通路基本完整,使胞吐增加2~3倍,GABA也强烈增加胞吐和放电。
研究者提出,T2DM中δ细胞对自分泌和肾上腺素能抑制的抵抗可能与SSTR2表面表达减少相关,这种去抑制可能导致δ细胞过度活跃和生长抑素输出异常,进而损害胰岛内激素协调。
GLP-1信号的“持久记忆”
GLP-1受体激动剂已是T2DM治疗的重要药物,但GLP-1受体信号在β细胞内的持续时间及其对细胞存活的影响机制仍需深入理解。El Mallem等人[4]的研究提供了几个值得关注的发现。
研究团队在小鼠β细胞和人胰岛中发现,GLP-1(10 nM)诱导的GLP-1受体内化具有持久性——刺激停止30分钟后仍约50%内化(P<0.001),60分钟后仍明显(约30%,P<0.05)。GLP-1诱导的PKA活性持续超过40分钟,并在肽去除后30分钟仍有35%残留,表明内化受体未脱敏并继续信号传导。
更引人注目的是对CREB(一种参与β细胞存活的转录因子)的影响。GLP-1刺激直接激活CREB(1.3倍,P<0.001),而去除GLP-1后30分钟和60分钟,CREB激活进一步增强至1.7倍和2倍(P<0.001),提示GLP-1可能通过持续信号促进β细胞存活相关基因表达。
此外,GLP-1还增加β细胞中线粒体-内质网接触点(MAMs)的数量(P<0.05),且去除GLP-1后至少持续30分钟。值得注意的是,虽然MAMs数量增加,但GLP-1并未增强Ca2+从内质网到线粒体的转移。当通过过表达FATE1破坏MAMs后,CREB的基础磷酸化及其对葡萄糖的反应激活显著降低(P<0.05),提示MAMs参与了GLP-1诱导的β细胞存活信号通路激活。
给衰老的β细胞“松绑”
衰老是T2DM的主要风险因素,但年龄相关β细胞功能障碍的分子机制仍不清楚。Ong Yajima等人[5]的研究将注意力集中在一种应激诱导型转录调节因子——核蛋白1(Nupr1)上。
研究发现,与年轻小鼠(7周龄)相比,老年小鼠(61周龄)胰岛的β细胞增殖能力大幅下降:低和高葡萄糖条件下EdU阳性β细胞分别减少97%和99%(P<0.01),Ki67和pHH3阳性降低证实了这一点。同时β细胞凋亡显著增加,高糖条件下TUNEL阳性β细胞增加4.7倍(P<0.01)。
单细胞RNA测序分析在老年β细胞中鉴定出大量差异表达基因(低糖条件下853个,高糖条件下1518个),基因集富集分析显示与β细胞增殖和凋亡相关的通路发生显著改变。其中Nupr1在老年β细胞中上调2.38倍(P<0.0001),这一结果在qPCR中得到独立证实(高糖条件下增加2.5倍,P<0.01)。在人T2DM供者胰岛中也观察到内分泌细胞中Nupr1表达升高(P<0.01)。
用ZZW-115药理学抑制Nupr1后,β细胞增殖显著增强(小鼠胰岛1.66倍,人胰岛1.53倍),凋亡减少(分别减少84%和81%,P<0.05)。相反,Nupr1过表达则降低增殖(减少73.4%,P<0.0001)并增加凋亡(1.55倍,P<0.05)。研究者认为,衰老通过部分上调Nupr1深刻损害β细胞增殖能力并诱导凋亡,靶向Nupr1可能是恢复β细胞量的治疗策略。
让β细胞“重生”
如果能让已有的β细胞重新增殖,甚至再生出新的β细胞,T2DM治疗将发生根本性变化。McCloskey等人[6]报道了一种下一代menin抑制剂KO-7246的临床前研究结果。
Menin是一种支架蛋白,作为与KMT2A组成的表观遗传复合物的一部分调节基因表达,被认为通过上调细胞周期抑制基因负向调节β细胞增殖。KO-7246是一种口服可利用、强效且选择性的menin抑制剂,在生化和细胞试验中均显示个位数纳摩尔效力。
在人胰岛微组织中,KO-7246选择性诱导β细胞增殖(P<0.05),并通过葡萄糖刺激胰岛素分泌评估功能改善(P<0.001)。在T2DM的db/db小鼠模型中,KO-7246产生剂量依赖性的空腹血糖降低(P<0.001),增加胰岛素和C肽水平(P<0.01),且与司美格鲁肽存在协同效应。胰岛素免疫组化显示,接受KO-7246治疗的动物β细胞量增加3.4倍(P<0.01)。
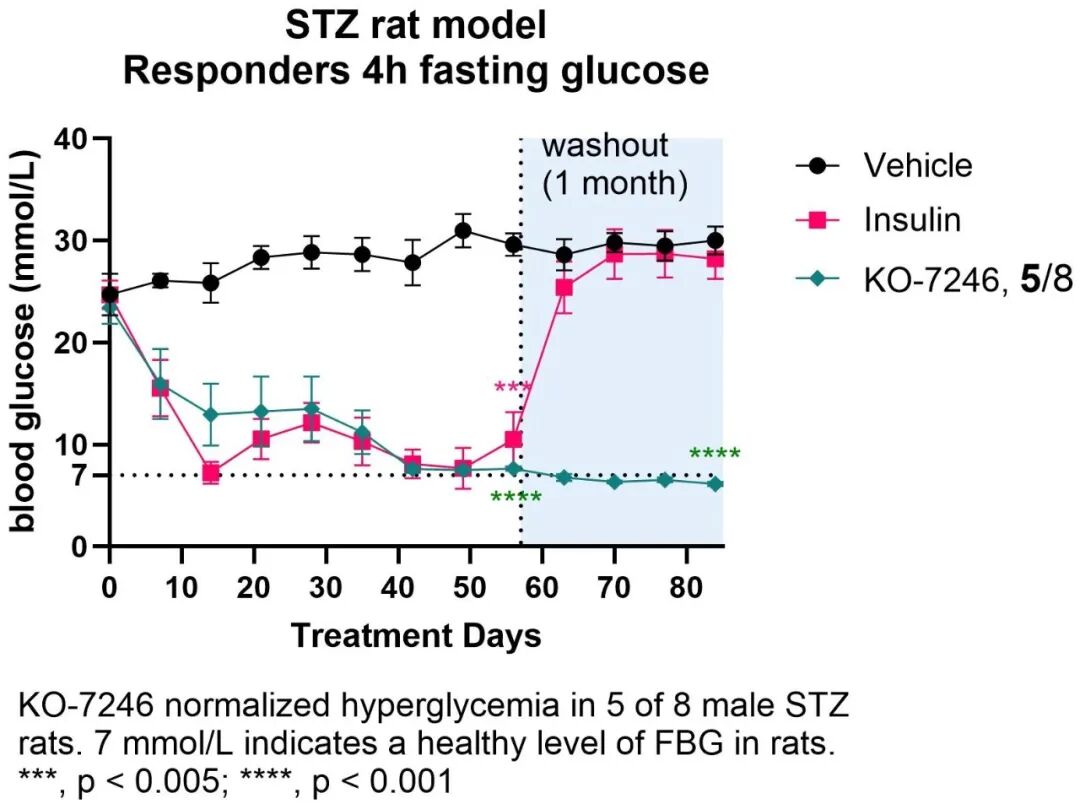
在T1DM的STZ诱导大鼠模型中,KO-7246给药使大多数动物空腹血糖完全正常化(P<0.005),并显著改善β细胞功能指标(刺激后C肽P<0.01,OGTT P<0.005,HOMA-β P<0.005)。更重要的是,停药至少1个月后,动物仍维持正常空腹血糖水平,刺激后C肽水平升高(P<0.05),且可见更大的胰岛素阳性胰岛。研究者表示,这些结果强烈表明KO-7246在两种糖尿病模型中诱导了治疗水平的β细胞再生,目前该药正处于支持IND申报的研究阶段。
EASD2026“从胰岛衰竭到再生”专题从机制解析到治疗策略多维度推进了T2DM胰岛研究:大规模人胰岛表征揭示了分泌缺陷的全局特征和性别差异;胰腺脂肪变性与神经酰胺重塑为脂毒性损害提供了分子证据;δ细胞抑制抵抗提示胰岛内激素调控失调;GLP-1信号对CREB通路和MAMs的持久影响揭示了现有药物的深层机制;靶向Nupr1和menin抑制剂KO-7246则展示了恢复β细胞增殖与再生的可行性。这些发现为T2DM精准治疗提供了新思路,临床转化仍需进一步验证。
参考文献
1. M. Tesi, et al. Lifting the mist on pancreatic cell dysfunction in type 2 diabetes: lessons learnt from 1,615 organ donor pancreases handled at a single centre. EASD2026; OP 05.
2. C. Saponaro, et al. Pancreatic steatosis and ceramide remodelling drive beta cell dysfunction in type 2 diabetes. EASD2026; OP 05.
3. M. Omar Hmeadi, et al. Pancreatic delta cells are resistant to auto- and paracrine inhibition in human type 2 diabetes. EASD2026; OP 05.
4. S. El Mallem, et al. GLP-1 has durable effects in beta cells: impacts on mitochondria/endoplasmic reticulum contacts and CREB-related survival pathways. EASD2026; OP 05.
5. E. Ong Yajima, et al. Targeting Nupr1 restores beta cell proliferation and attenuates apoptosis in aged pancreatic islets. EASD2026; OP 05.
6. A. McCloskey, et al. Next-generation menin inhibitor KO-7246 regenerates beta cell mass in diabetic rodent and human islet models. EASD2026; OP 05.
本文仅供医疗卫生专业人士了解最新医药资讯参考使用,不代表本平台观点。该等信息不能以任何方式取代专业的医疗指导,也不应被视为诊疗建议,如果该信息被用于资讯以外的目的,本站及作者不承担相关责任。

我要留言